1 357 dispositifs d'IA autorisés, 3 évalués sur la santé du patient
3 septembre 2026 · La rédaction Médicilline
Une autorisation réglementaire n'est pas une preuve de bénéfice. Le recensement publié dans PLOS Digital Health met un chiffre sur l'écart — et change la question à poser à un éditeur.
Quand un éditeur présente un outil d'IA médicale, l'argument arrive vite : « autorisé par la FDA », « marqué CE ». C'est vrai, et c'est vérifiable. Mais cela ne répond pas à la seule question qui compte en consultation : cet outil a-t-il amélioré quelque chose pour un patient ?
Une équipe de l'université de Toronto a passé au crible l'ensemble des dispositifs médicaux fondés sur l'IA autorisés par la FDA. Le résultat, publié le 19 août 2026 dans PLOS Digital Health, tient en trois nombres.
Ce que mesure une autorisation, et ce qu'elle ne mesure pas
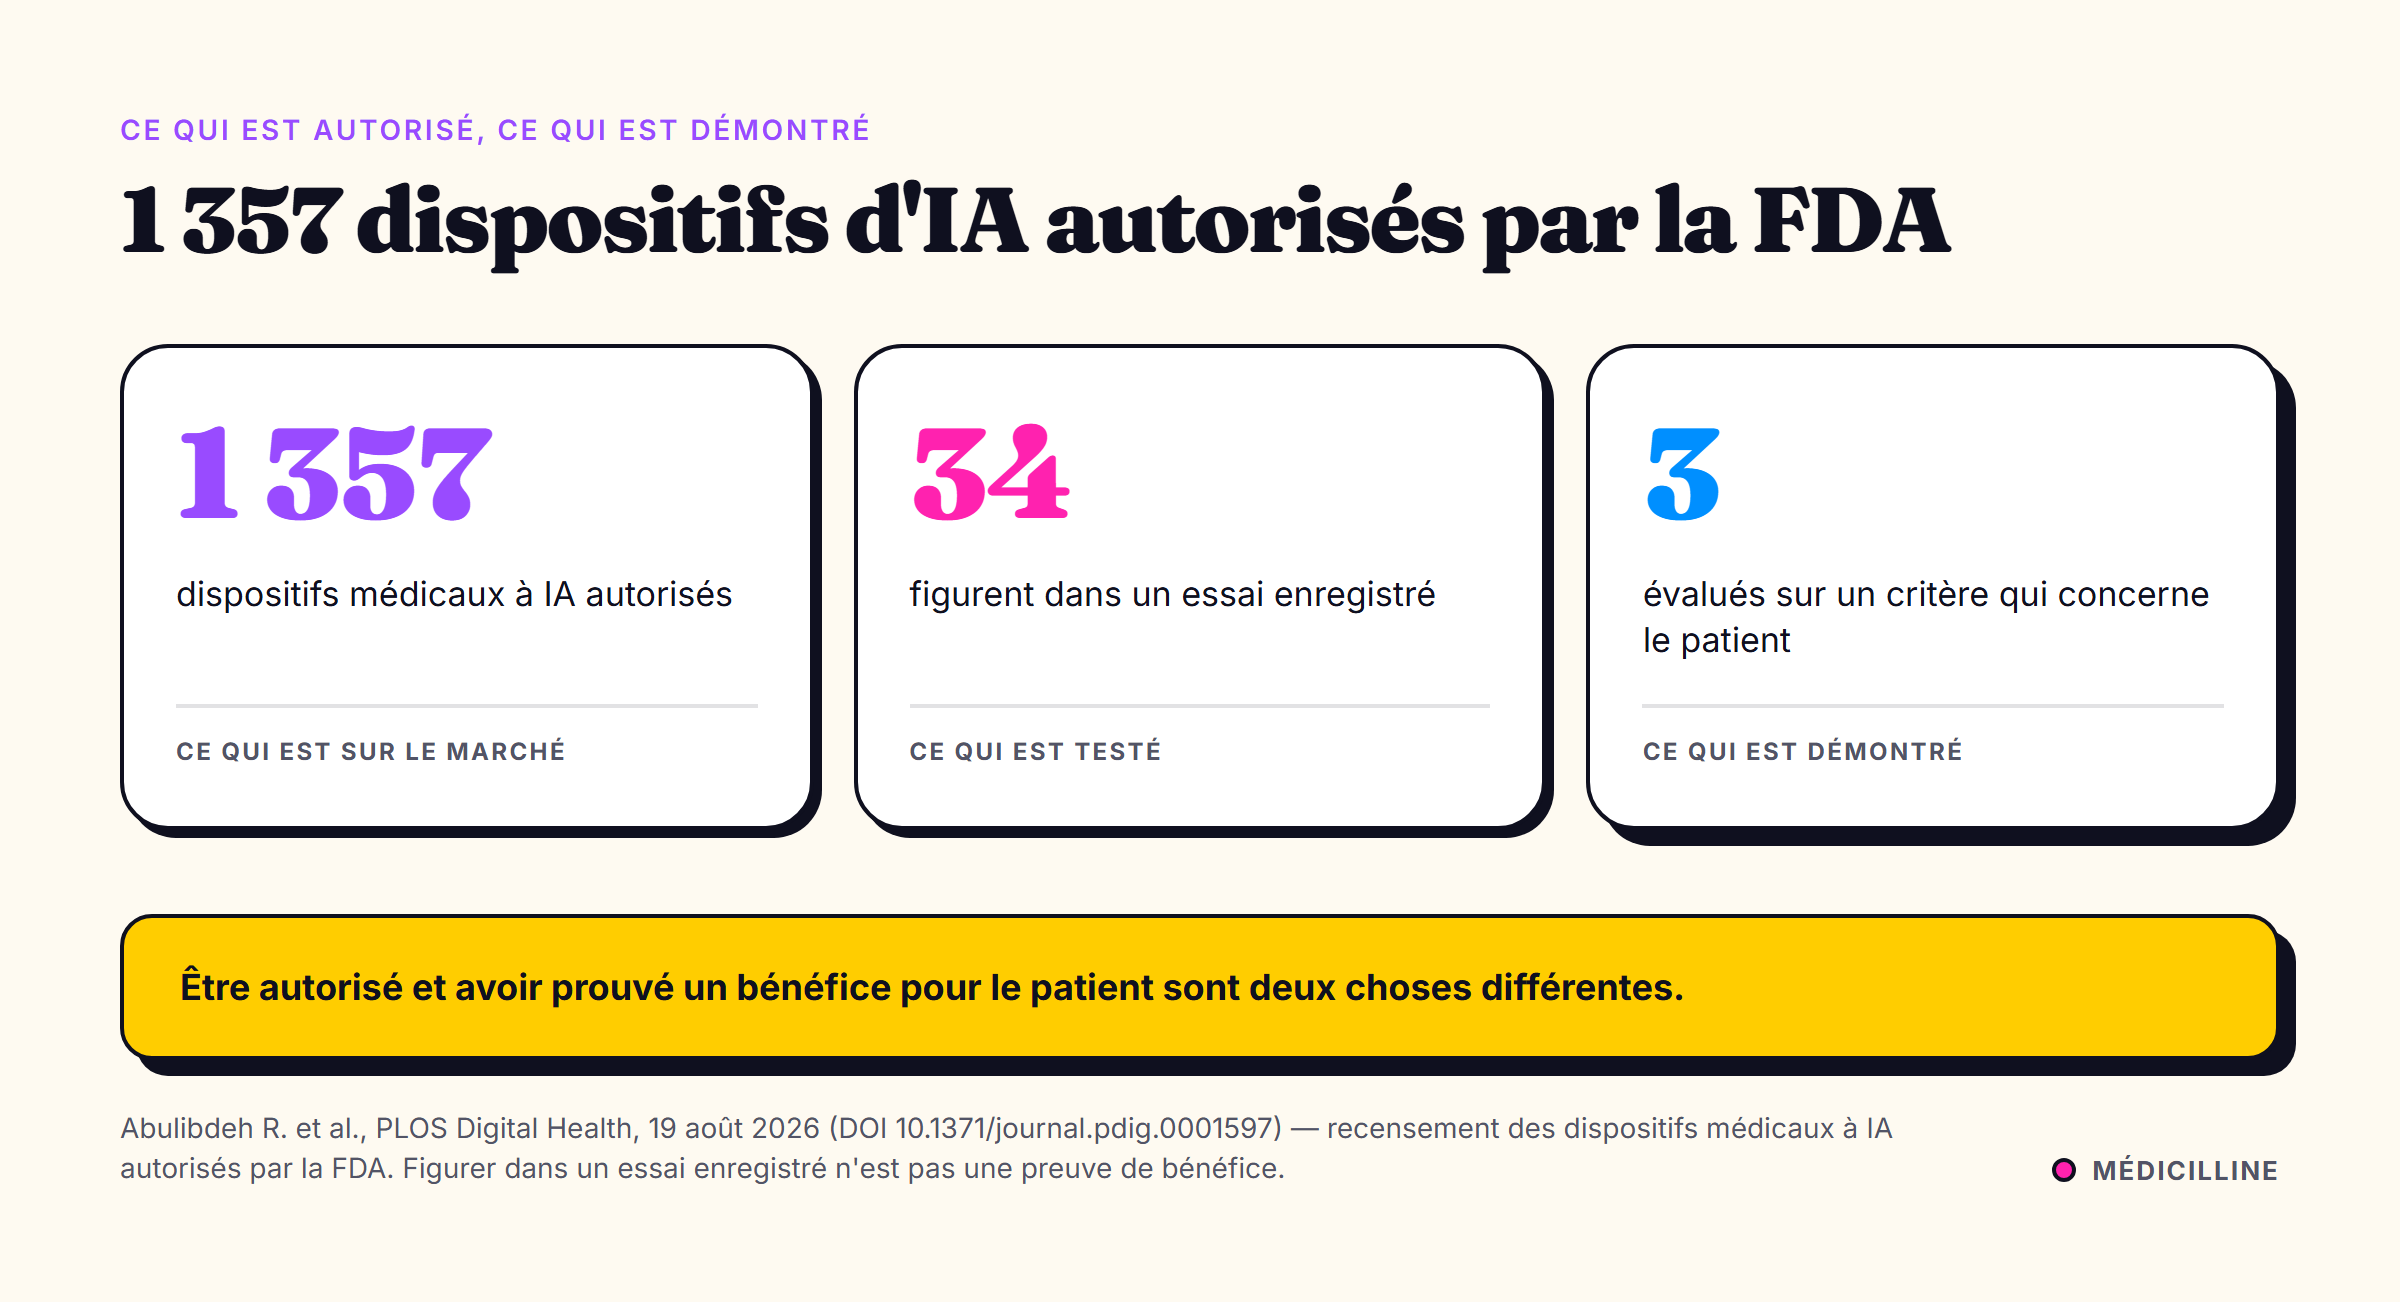
Une autorisation atteste qu'un dispositif fait ce qu'il annonce dans des conditions définies : détecter une lésion sur une image, signaler une anomalie, produire un score. Elle n'exige pas de démontrer qu'à l'arrivée, le patient est mieux diagnostiqué, mieux traité ou sorti plus tôt. Sur 1 357 dispositifs, trente-quatre figurent dans un essai clinique enregistré. Trois ont été évalués sur un critère qui concerne directement le patient.
Les mêmes auteurs relèvent un second angle mort : les études existantes excluent régulièrement les femmes enceintes, les personnes de plus de 75 ans et les non-anglophones. Autrement dit, les populations qui remplissent une salle d'attente ordinaire sont souvent celles sur lesquelles l'outil n'a pas été testé.
Pourquoi l'écart se creuse maintenant
Deux mouvements se superposent. D'un côté, l'IA générative entre dans les dispositifs médicaux, et son comportement change d'une version à l'autre : la FDA a ouvert le 18 août 2026 une consultation publique sur leur encadrement, jusqu'au 19 octobre. De l'autre, les grands éditeurs de logiciels hospitaliers déploient l'IA d'abord sur l'administratif — accord préalable, courriers, planification — c'est-à-dire là où la preuve d'un bénéfice clinique est la moins exigée.
Le marché avance donc plus vite que la preuve, et il avance sur le terrain où la preuve est la moins demandée. Ce n'est pas un scandale : c'est la logique d'un cadre réglementaire conçu pour des dispositifs qui ne changeaient pas après leur mise sur le marché.
La question à poser à un éditeur
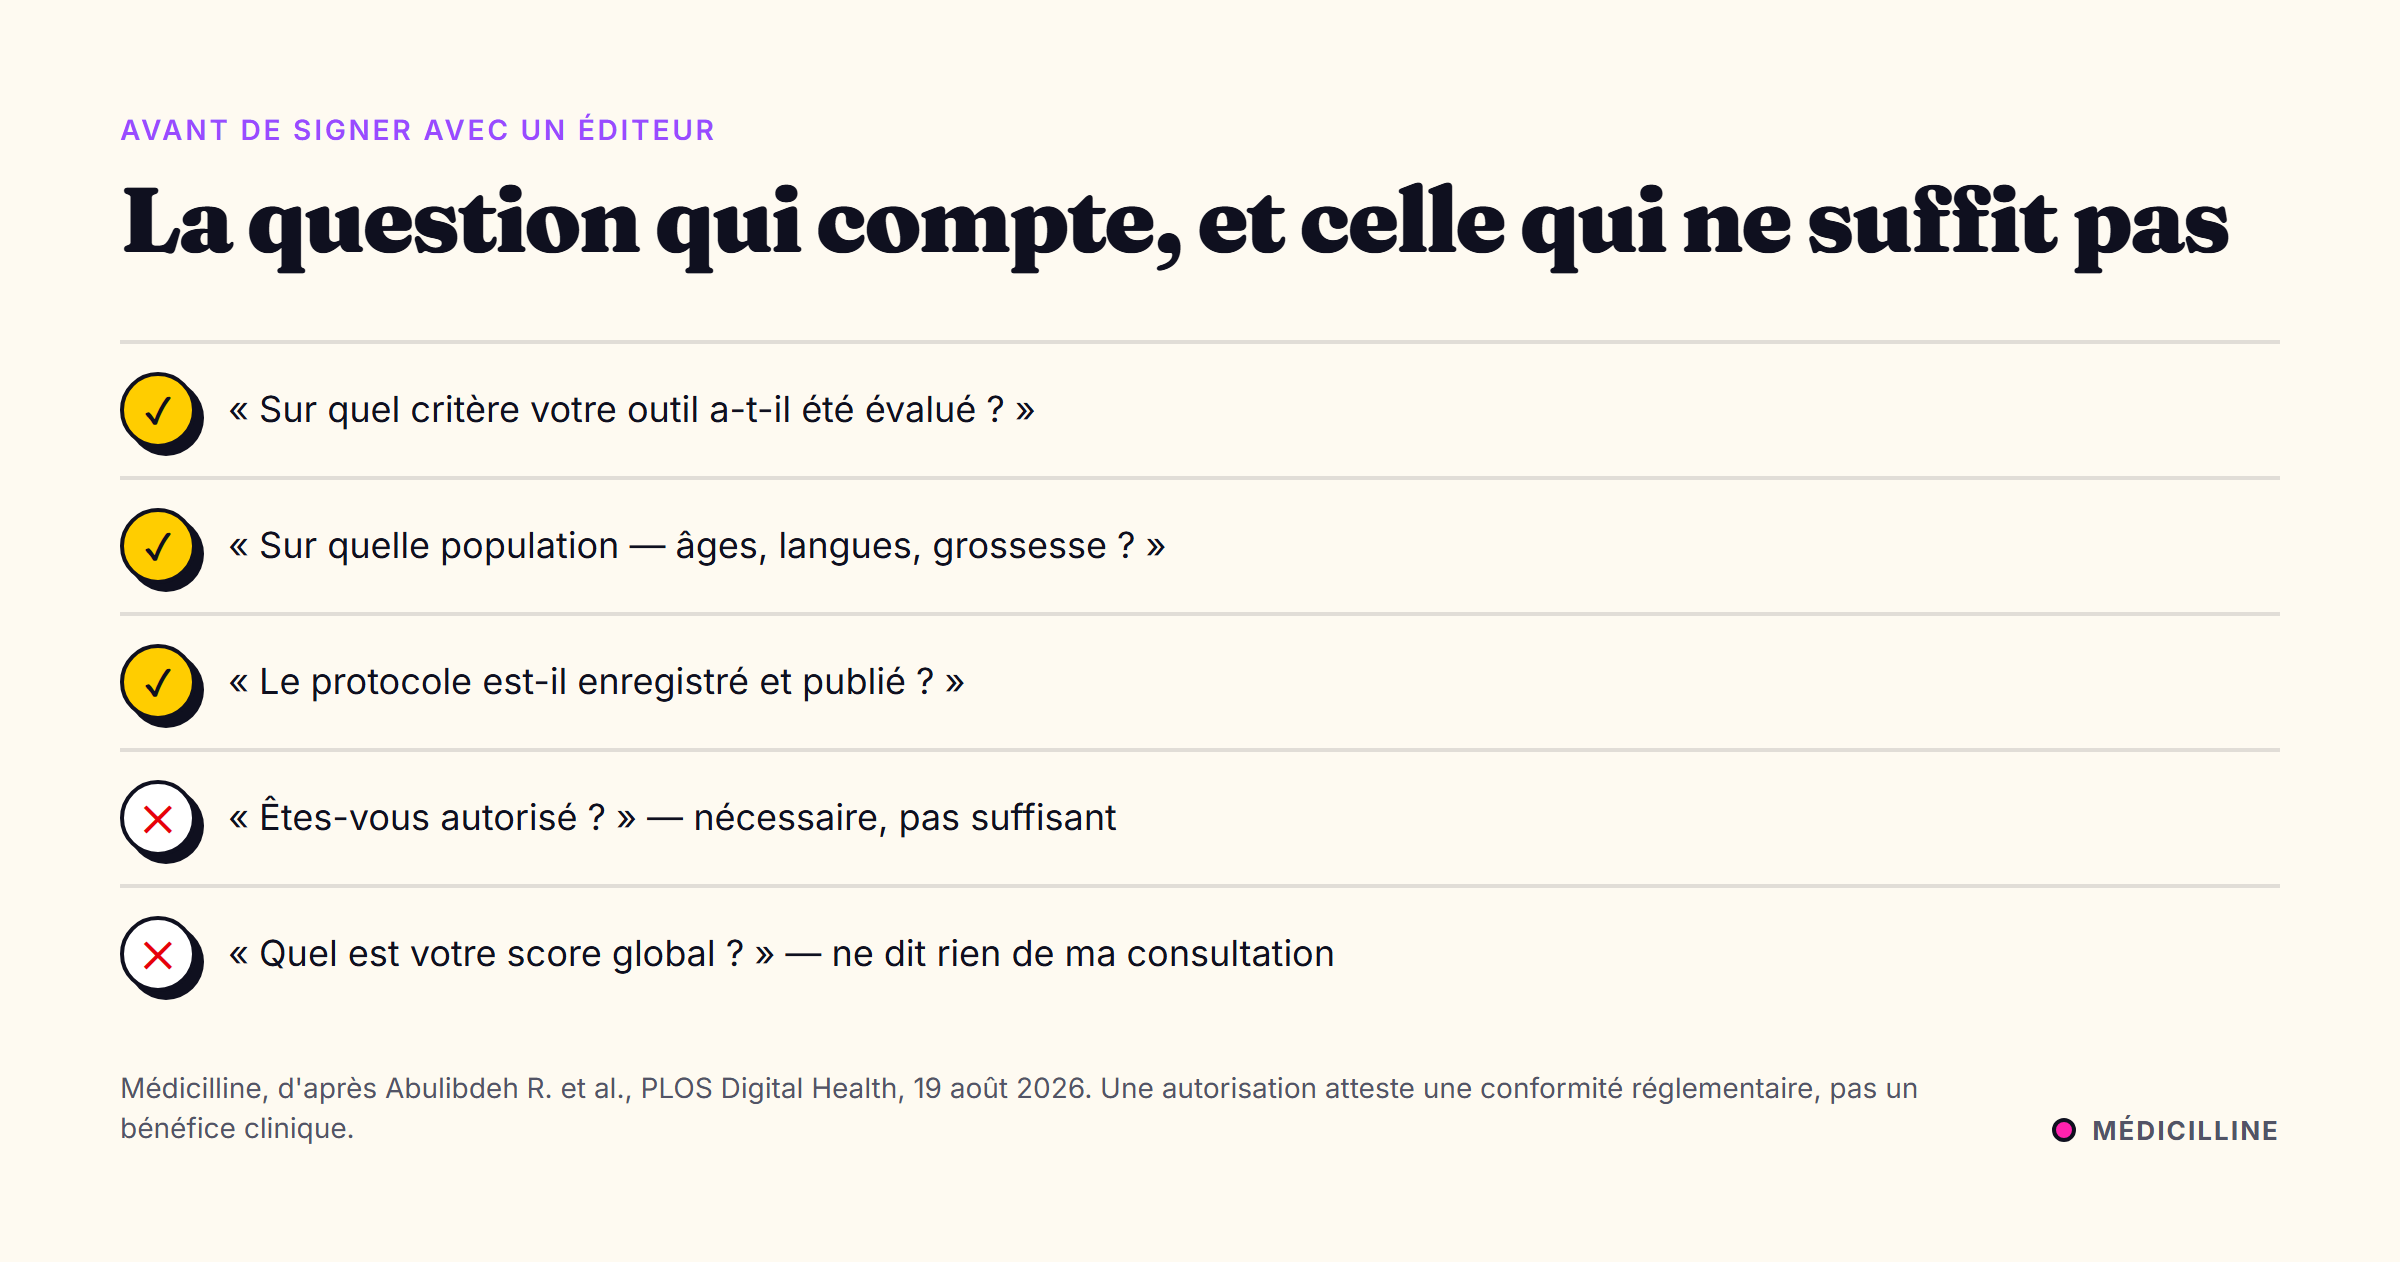
La conséquence pratique est simple. « Êtes-vous autorisé ? » est une question nécessaire, mais elle ne discrimine pas : 1 357 outils répondent oui. La question utile est : « sur quel critère votre outil a-t-il été évalué, et sur quelle population ? ». Un éditeur sérieux a la réponse ; un éditeur qui la contourne vous a déjà renseigné.
Une précision d'honnêteté : l'étude de Toronto recense des dispositifs et des essais, elle ne mesure pas elle-même un bénéfice patient. Elle dit où la preuve manque, pas que les outils sont inefficaces. C'est exactement l'information dont vous avez besoin pour poser la bonne question.
Sources
- Abulibdeh R. et al., recensement des dispositifs médicaux à IA autorisés par la FDA, PLOS Digital Health (DOI 10.1371/journal.pdig.0001597) — 19 août 2026
- FDA — document de travail sur les dispositifs fondés sur l'IA générative, consultation publique ouverte jusqu'au 19 octobre 2026 (analyse STAT) — 25 août 2026
- Healthcare IT News — Epic mise sur l'IA administrative à son congrès utilisateurs — 18 août 2026
Les visuels de données et de méthode sont produits par Médicilline à partir des sources ci-dessus ; chacun porte sa source et sa limite d'interprétation. Les photographies proviennent de Pexels, créditées sous l'image.